ディジョージ症候群の全貌|症状と原因から大人の特徴や寿命まで徹底解説
新生児期から乳幼児期にかけて発覚することの多い先天性疾患「ディジョージ症候群」。医療現場では「22q11.2欠失症候群」や「CATCH22」とも呼ばれ、約4,000人に1人の割合で発症する比較的多頻度な染色体疾患として知られています。しかし、現れる症状が心疾患、免疫不全、口蓋裂、発達の遅れなど極めて多岐にわたり、個々人によって重症度が大きく異なることから、正確な理解と早期のサポート体制が欠かせません。
「遺伝する確率や寿命への影響はどの程度なのか」「大人になってから初めて診断される軽度なケースとはどのようなものか」といった当事者・ご家族の切実な疑問に対し、最新の臨床医学データと支援制度の実態をもとに、専門的かつ実践的な視点からその全貌を解き明かします。
📌 【この記事の重要ポイントまとめ】
- 要点1:ディジョージ症候群の原因は22番染色体の微細欠失であり、約90%以上は突然変異によって孤発性に発生する。
- 要点2:先天性心疾患や胸腺低形成による免疫低下、副甲状腺機能低下症が三大徴候だが、軽度から重度まで症状の個人差が極めて大きい。
- 要点3:乳幼児期の適切な外科治療と内科管理により寿命は大きく延伸しており、成人期への「移行期医療」と各種福祉制度の活用が鍵を握る。
【基礎知識】ディジョージ症候群(22q11.2欠失症候群)の原因と発生メカニズム
ディジョージ症候群は、ヒトが持つ23対46本の染色体のうち、22番染色体の長腕領域(22q11.2領域)の一部がごくわずかに失われる「染色体微細欠失」によって引き起こされます。この微小な欠失領域には数十個の重要な遺伝子が存在しており、胎児期(特に妊娠第8週頃)における「咽頭嚢(第3・第4咽頭嚢)」と呼ばれる組織の正常な分化・発育が阻害されることが疾患の根本的なメカニズムです。
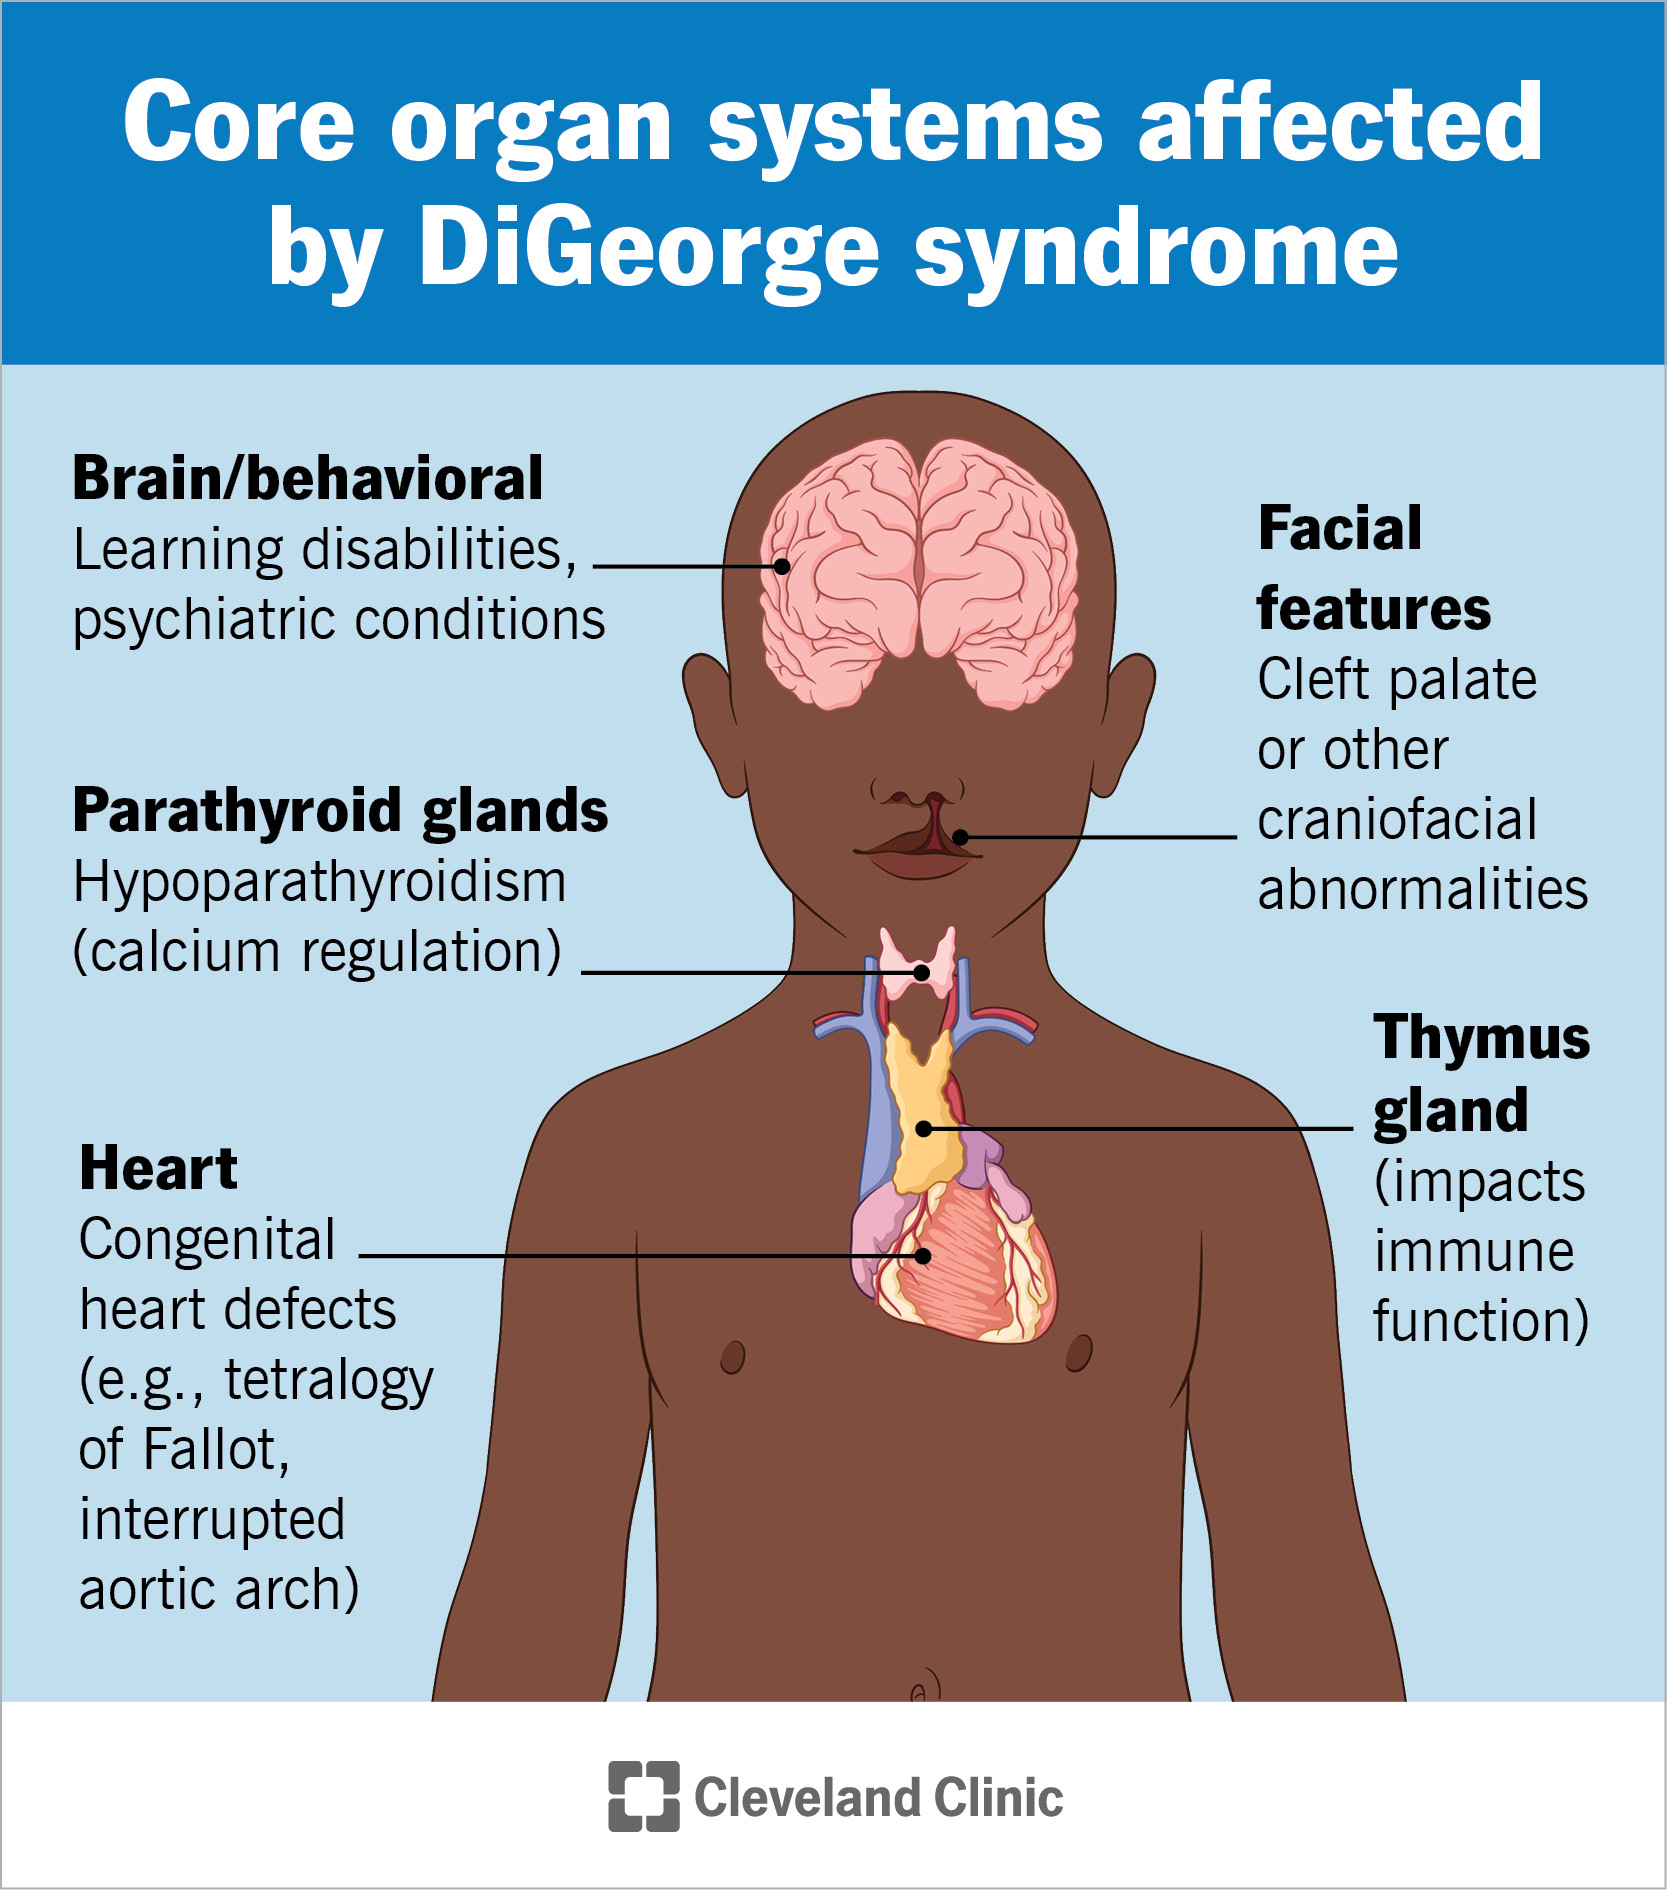
咽頭嚢は、将来的に心臓から出る太い血管(大動脈弓など)、免疫を司る「胸腺」、血中カルシウム濃度を調整する「副甲状腺」、そして顔面や口蓋(上あご)へと発達する組織です。そのため、この胚形成期に異常が生じることで、循環器系、免疫系、内分泌系、形態形成といった複数の器官にわたる複合的な症状(症候群)が発現します。
医学界では歴史的に、発見者や主症状によって「ディジョージ症候群」「円錐動脈幹異常顔貌症候群」「ベロカルディオフェイシャル(VCF)症候群」など異なる名称で呼ばれてきましたが、遺伝子解析技術の進歩により共通の染色体異常であることが判明し、現在は包括的に「22q11.2欠失症候群」として位置づけられています。
【初期症状とサイン】先天性心疾患から特徴的顔貌・口蓋裂まで徹底網羅
ディジョージ症候群の臨床像は非常に多彩であり、すべての患者に同一の症状が現れるわけではありません。代表的な初期症状および特徴的所見は、臨床現場において主に以下のカテゴリーに分類されます。
1. 先天性心疾患(循環器症状)
患者の約75〜80%に見られ、新生児期のチアノーゼや心雑音をきっかけに発見されるケースが多数を占めます。具体的には、ファロー四徴症、大動脈弓離断症、総動脈幹遺残症、心室中隔欠損症などの円錐動脈幹奇形が典型例です。これらは生後早期の心臓血管外科手術や循環動態の厳重なモニタリングを要します。
2. 胸腺低形成と免疫不全
T細胞の成熟を司る胸腺の低形成または無形成により、細胞性免疫機能が低下します。これにより、乳幼児期に重症の気道感染症や中耳炎を繰り返すリスクが高まります。多くの場合は部分的な低形成にとどまり、年齢とともに免疫能が徐々に改善する傾向が見られますが、完全型(完全無胸腺)の極めて重篤なケースでは専門的な免疫治療が必要です。
3. 副甲状腺機能低下症による低カルシウム血症
副甲状腺ホルモン(PTH)の分泌不足に伴い、血液中のカルシウム濃度が急激に低下します。新生児期から乳児期にけいれん(テタニー発作)や哺乳不良、無呼吸発作として現れることが多く、ビタミンD製剤やカルシウム薬の投与による速やかな補正が求められます。
4. 口蓋裂・鼻咽腔閉鎖不全と特徴的顔貌
粘膜下口蓋裂や軟口蓋の運動不全(鼻咽腔閉鎖不全)により、ミルクの鼻腔逆流や言語発達時における特有の開鼻声(鼻に抜けるような発声)が生じます。また、医学的に報告される「特徴的顔貌」として、やや幅広の鼻根部、球状の鼻尖(丸みを帯びた鼻先)、眼瞼裂斜下(目尻の下がり)、小顎症、耳介低位・耳介形態異常などが挙げられますが、変化は非常に微細であり、外見だけでの判断は困難です。
【データ比較】ディジョージ症候群の主要症状と発現頻度・診断アプローチ
臨床現場における診断プロセスの標準化と重症度判定のため、主要な症状の発現率および推奨される検査体制は以下のように体系化されています。
| 主要徴候・項目 | 発現頻度(臨床推計) | 診断・評価に用いる主な検査手法 | 臨床上の重要度・管理指針 |
|---|---|---|---|
| 先天性心血管異常 | 約75% 〜 80% | 心エコー検査、造影CT、心電図 | 乳児期の生命予後を左右する最重要因子。早期手術計画が必須。 |
| 低カルシウム血症 | 約60% 〜 70% | 血液生化学(血清Ca, P, intact-PTH) | けいれん予防のため定期採血と経口補充療法の継続管理。 |
| 胸腺低形成(免疫異常) | 約70% 〜 80% | 末梢血リンパ球分画(CD3/CD4/CD8) | 生ワクチンの接種可否判断や感染予防対策の策定。 |
| 口蓋裂・構音障害 | 約65% 〜 70% | 鼻咽腔ファイバースコープ、口腔内診査 | 哺乳指導および形成外科・言語聴覚士(ST)によるリハビリ。 |
| 発達・認知の遅れ | 約70% 〜 90% | 新版K式発達検査、WISC知能検査 | 早期療育介入と就学後の個別教育支援計画の策定。 |

【寿命と経過の真相】「短命」という誤解と大人期に向けた健康管理のリアル
インターネット上の古い文献や誤った言説により「ディジョージ症候群は寿命が著しく短いのではないか」という懸念を抱く当事者や家族は少なくありません。しかし、小児心臓血管外科手術の飛躍的な進歩や新生児集中治療(NICU)の発展、感染症管理体制の確立により、生命予後は過去数十年間で劇的に改善しています。
現代の医療体制において、重篤な心合併症に対する適切な周術期管理を乗り越えた患者の多くは、成人期を迎え自立した生活を送っています。したがって、「ディジョージ症候群=短命」という認識は明確な誤解です。
一方で、大人期(成人期)に差し掛かると、小児期とは異なる医学的・心理社会的課題が浮き彫りになります。成人期に注視すべきポイントは以下の通りです。
- 精神・心理面のケア:思春期以降、約20〜30%の割合で不安障害、うつ状態、あるいは統合失調症様症状などの精神疾患を発症しやすい傾向が報告されています。ストレス要因の低減と精神科・心療内科との早期連携が重要です。
- 内分泌および代謝の再評価:小児期に一度安定していた低カルシウム血症が、妊娠・出産、感染、手術などの強い身体的ストレスを契機に再燃することがあります。成人後も定期的な血液検査の継続が推奨されます。
- 軽度例の「大人になってからの確定診断」:幼少期に心疾患や口蓋裂が軽度で見過ごされていた場合、成人して我が子が同症候群と診断された際や、就労後の対人関係の悩み・学習困難を精査する過程で初めて確定診断に至る事例も増加しています。
【遺伝と検査】遺伝確率の実態と出生前・確定診断におけるFISH法・マイクロアレイ
ディジョージ症候群の診断基準および遺伝性に関する正しい理解は、家族計画や心理的受容において不可欠です。
遺伝の確率と実態
患者全体の約90%以上は両親の染色体には異常がない「突然変異(de novo変異)」によって発生します。そのため、兄姉や両親に同様の欠失があるケースはごく稀であり、次子の再発率は極めて低く見積もられます。しかし、当事者本人が成人し子どもを授かる場合、常染色体顕性(優性)遺伝の形式をとるため、50%の確率で子どもに欠失が受け継がれます。このため、思春期以降の適切な遺伝カウンセリングの場が不可欠です。
確定診断のための検査方法
一般的な染色体検査(G-banding法)では、22q11.2領域の微細な欠失を検出することは困難です。そのため、臨床現場では以下の精密検査が実施されます。
- FISH(Fluorescence In Situ Hybridization)法:特定の22q11.2領域に結合する蛍光プローブを用い、欠失の有無を迅速かつ正確に判定する標準的検査法。
- マイクロアレイ染色体検査(CMA/aCGH):染色体全体の微細な重複や欠失を高解像度で網羅的に解析する検査。近年、保険適用の拡大とともに一次選択肢として広く用いられています。
- 出生前検査:超音波検査による心奇形・口蓋裂の疑いから羊水検査へ進むケースや、非侵襲的出生前遺伝学的検査(NIPT)の微細欠失スクリーニングなどが存在しますが、検査の精度や倫理的側面を考慮した慎重な遺伝カウンセリングが前提となります。
【公的支援と制度】小児慢性特定疾病・指定難病・療育手帳を活用するロードマップ
ディジョージ症候群は多岐にわたる医療的・福祉的ケアを長期にわたり必要とするため、国や自治体が提供する公的支援制度を漏れなく活用することが家族の経済的・精神的負担を軽減する要です。
1. 医療費助成制度の適用
18歳未満(要件を満たせば20歳未満まで延長可)までは「小児慢性特定疾病医療費助成制度」の対象となります(胸腺低形成や先天性心疾患等の区分)。さらに、成人期以降も「指定難病(22q11.2欠失症候群)」として認定基準を満たす重症度であれば、医療費助成の継続受給が可能です。
2. 療育手帳と精神障害者保健福祉手帳の取得
知的能力の遅れ(軽度から中等度)が認められる場合は「療育手帳(愛の手帳など)」の申請が可能です。知能指数が基準内であっても、注意欠如・多動症(ADHD)や自閉スペクトラム症(ASD)の併発、または成人期の精神症状によって社会生活に支障がある場合は「精神障害者保健福祉手帳」の取得を検討し、就労支援や税制上の優遇措置を受けられます。
3. 特別児童扶養手当と障害年金
心臓疾患の重症度や日常生活能力の制限に応じて、20歳前は「特別児童扶養手当」、20歳到達以降は「障害基礎年金」の受給対象となるケースがあります。申請には医師による詳細な診断書が必須となるため、主治医や医療ソーシャルワーカー(MSW)との緊密な連携が不可欠です。
【プロの結論】医療・教育・福祉をシームレスにつなぐ「移行期医療」の重要性
ディジョージ症候群の支援において現在最も重要視されているのが、小児科中心の管理から成人診療科へのスムーズなバトンタッチを行う「移行期医療(トランジション)」の確立です。
小児期は小児循環器科、形成外科、小児内分泌科、耳鼻咽喉科などの複数診療科が院内で連携しやすい一方、成人後は主治医が分散し、フォローアップが途絶えてしまう「ドロップアウト問題」が生じがちです。成人期特有の心疾患の再評価やカルシウム値の変動、精神医学的課題に対処するためには、思春期のうちから本人が自身の疾患特性を理解し、自己管理能力を育むヘルスリテラシー教育と、成人の循環器内科・精神科・内分泌内科がネットワークを組む地域医療連携体制が不可欠です。
【ディ ジョージ 症候群】に関するよくある質問(FAQ)
Q1:軽度の場合、どのような特徴があり、なぜ見逃されることがあるのですか?
A1:先天性心疾患が軽微(自然閉鎖した心室中隔欠損など)または存在せず、口蓋裂も粘膜下口蓋裂のように外見上分かりにくい場合、乳幼児期に診断に至らないことがあります。就学後に「算数や抽象概念の理解が極端に苦手」「言葉が鼻に抜ける」「軽度の運動の不器用さ」などをきっかけに専門医を受診し、マイクロアレイ検査などで初めて診断されるケースが存在します。
Q2:親から子へ遺伝する確率はどのくらいですか?
A2:新規発症(孤発例)の患者の親から、次の子どもへ再発する確率は1%未満と極めて低いです。しかし、患者本人が親となる場合、染色体微細欠失が子どもに伝わる確率は50%(常染色体顕性遺伝)となります。遺伝カウンセリングを受け、専門家とともに正しい医学情報を共有することが大切です。
Q3:一般的な予防接種(ワクチン)は普通に受けられますか?
A3:不活化ワクチン(ヒブ、肺炎球菌、四種混合など)は通常通り接種可能ですが、生ワクチン(BCG、MR、水痘、おたふくかぜ等)については注意が必要です。胸腺低形成による末梢血T細胞(CD3/CD4陽性細胞数)の免疫レベルを主治医が事前に検査・確認し、免疫不全の重症度に応じて接種の可否が個別判断されます。
まとめ:早期発見と包括的ケアがひらく安心の未来
ディジョージ症候群(22q11.2欠失症候群)は、多彩な臓器にわたる症状を持つ複合的な疾患ですが、医学の進歩と支援制度の充実に伴い、適切な医療介入と療育を行うことで豊かな生活を送ることが十分に可能な疾患へと変化しました。
症状の現れ方や重症度は一人ひとり全く異なります。インターネット上の断片的な情報に惑わされず、各診療科の専門医、臨床遺伝専門医、言語聴覚士、医療ソーシャルワーカーと強固なチームを組み、小児期から成人期を見据えた包括的なサポートを早期に開始することが、本人とご家族の安心した未来を築く確かな基盤となります。 (出典: ディ ジョージ 症候群(Yahoo!ニュース))
SEOライティングとマーケティング戦略の専門家。分かりやすい解説記事で定評があります。